Факти за СМА
Решихме да изложим сбито и систематизирано малко сухи факти за СМА. Както се казва, само познавайки добре врага си, можеш да се надяваш да го победиш. СМА обаче е комплексно състояние, информацията, която трябва да се асимилира за нея е много. Най-важното е, че всеки човек със СМА е различен.
И все пак:
Какво е спиналната мускулна атрофия?
Спиналната мускулна атрофия е рядко, генетично наследено (тук генетиците ще добавят автозомно рецесивно) заболяване. СМА може да засегне способността за пълзене и ходене, движението на ръцете, дланите, главата и шията, но също така и дишането и поглъщането. Често говорим за „типове“ СМА. „Типът“ се определя от възрастта, на която се проявяват симптомите, както и какви фази във физическото си развитие детето или бебето би могло да достигне. Най-общо тези „крайъгълни камъни“ са способността да седи, да стои изправено или да върви.
Има четири основни вида СМА: типовете 1, 2 и 3 се проявяват в детството:
СМА I-ви тип: Това е най-тежката форма, със симптоми обикновено проявяващи се преди 6-тия месец, а понякога даже и преди раждането. Бебето не може да седи самостоятелно. За съжаление, най-често поради дихателни усложнения, повечето деца с първи тип рядко надживяват втората си година.
СМА II-ри тип: Симптомите при този тип обикновено се проявяват на възраст между 7 и 18 месеца. Децата със СМА 2ри тип не са способни да стоят самостоятелно. Въпреки че продължителността на живота им също може да бъде съкратена от това сериозно нервно-мускулно заболяване, постоянното подобряване на стандартите за грижа води до това, децата с този тип да могат да водят дълъг, пълноценен и продуктивен живот.
СМА III-ти тип: При този тип, болестта се проявява след 18-тия месец. Детето се научава да стои и да върви, но впоследствие постепенно започва да изпитва затруднения в тези действия. Децата, диагностицирани с този тип имат нормална продължителност на живота и в повечето случаи също живеят дълго и пълноценно.
СМА IV-ти тип: Този тип се проявява вече във възрастните и може да се изрази в лека до умерена мускулна слабост в дланите и ходилата, както и известна трудност при ходене. Не се определя като животозастрашаващ тип.
Всички тези типове не са строги категории. Има много широк спектър от форми на тежест и проявление на СМА, както между различните видове, така и между децата, подрастващите и възрастните от един и същи тип. Така говорим например за „силен“ първи тип или да кажем за „слаб“ трети тип.
Съществуват и други, дори по-редки форми на СМА, с по-различни генетични причини, например СМА с респираторен дистрес синдром (SMARD), Спинална и булбарна мускулна атрофия (SBMA), Дистална СМА (DSMA).
Какво все пак причинява СМА?
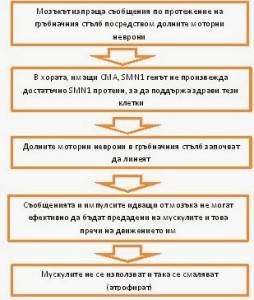
Както знаем, електрическите сигнали от мозъка ни биват изпращани надолу по гръбначния стълб, след това чрез нервните клетки стигат до мускулите. По този начин ние съзнателно можем да свиваме мускулите си и да ги караме да се движат.
СМА засяга един специален вид нервни клетки, наречени “долни моторни неврони”, които в единия си край се намират в т. нар. “предни рога” на гръбначния стълб, а в другия, се “захващат” за мускулите. Тези долни моторни неврони пренасят “съобщенията” които ни позволяват да задвижваме мускулите, с които пълзим и ходим, движим ръцете си, врата и главата, мускулите с които дишаме и поглъщаме.
За да са здрави нашите долни моторни неврони, нужно е да произвеждаме един важен протеин, наречен SMN протеин (от Survival Motor Neuron ) . Aнашата способност да го правим зависи от един определен ген, наречен SMN1.
Всички ние сме получили две копия от този SMN1 ген при раждането си, по един от всеки родител. Хората, на които и двете копия на този ген са дефектни развиват СМА. Хората, които имат по едно дефектно копие от гена са “носители”. Носителите от своя страна нямат СМА и при тях не се проявяват каквито и да било от присъщите й симптоми. Хората, които имат две здрави копия на SMN1 гена, нямат СМА, но и не са “носители”.
СМА се предава от родителите на децата им посредством техните SMN1 гени. Когато двама “носители” имат дете заедно, възможно е то да наследи два дефектни SMN1 гена, взимайки по един от всеки родител. Ако това се случи, детето ще има СМА.
Имайки два дефектни SMN1 гена означава, че детето ще може да произвежда много ниски количества от SMN протеина. Това от своя страна влошава състоянието на долните моторни неврони. Импулсите от гръбначния му стълб не достигат ефективно до мускулите му, което затруднява движението. Мускулите съответно, заради това че не се използват активно, започват да губят от силата и масата си, тоест да “атрофират”, оттук и названието “мускулна атрофия”.
Да преговорим:
Какви са шансовете да наследи човек СМА?
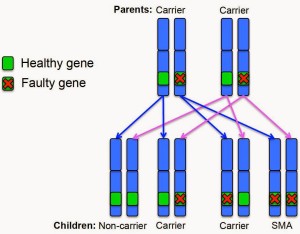
Приблизително един на всеки 40 до 60 човека носи дефектния SMN1 ген. Когато двама носители имат дете, шансовете за всяка бременност са следните:
· Детето няма СМА и не е носител: шанс едно от четири (25%)
· Детето няма СМА, но е носител: шанс две от четири (50%)
· Детето има СМА:шанс едно от четири (25%)
Ето и нагледната схема (взета от сайта www.supportforsmauk.org.uk):
Честота на СМА?
Хората смятат, че поради факта че СМА е рядко срещано заболяване, би трябвало да имаме точна статистика, колко са например хората със СМА в България, но случаят не е такъв. Причините за това са много и различни между които: деца и възрастни с това състояние често получават неправилна диагноза; нямаме рутинно прието тестване на новородените, няма и начин да се тества всеки един от населението, няма централна система, която да систематизира подобни статистики.
Учените, все пак са в състояние, на базата на малки извадки от населението, да достигнат до определени по-генерални заключения. Въпреки че изчисленията от едно или друго изследване дават различни резултати, консесусното заключение е, че едно на шест до десет хиляди бебета в световен мащаб се ражда с това заболяване.
Колко хора носят дефектния SMN1 ген?
Учените , пак чрез статистичеки изследвания са успели да изчислят, че един на всеки 40 до 60 човека, би могъл да е “носител”.
Населението на България според последното преброяване е около 7,3 милиона. Тоест ако вземем честота на “преносимост” един на 40, това означава, че около 183 000 човека в България са евентуални “носители” на дефектния SMN1 ген. Ако вземем пък честота един на 60, това преполага около 122 000 “носителя”, или да кажем колкото населението на град като Плевен.
Има ли лек?
Лечението на заболяване като СМА изисква да се третира самият генетичен дефект, който стои в основата й. Понастоящем това не е възможно. Така че всекидневният фокус е насочен към лечение по-скоро на симптомите, както и към осигуряване на най-високи стандарти на грижи. Това включва предшестваща грижа, управление на симптомите и осигуряване на най-доброто възможно качество на живот.
Какви изследвания за СМА се правят в момента?
Извършва се огромна работа на молекулярно ниво, посветена на генетиката на СМА, чиято цел е да подобри нашето разбиране за механизмите на болестта, които водят до увреждането на нервните клетки.
Далеч по-доброто разбиране на тези процеси вече доведе до разработването на потенциални лечения, които да възстановят продукцията на SMN протеина в невроните. Някои от тези възможни лечения вече се тестват в клинична среда, т.е. върху хора.
В настоящия момент, на световната сцена набират сила все повече и все по-авангардни изследвания, свързани с СМА, в резултат и на разнообразни международни колаборации в научните среди. Центровете и държавите, в които се провеждат клинични изпитвания се множат, въвлечени са вече и големи имена от фармацветичната индустрия, улесняват се административно процедурите по различните фази, за да може едно евентуално лечение или комбинация от лечения да достигне по-бързо тези, които се нуждаят него, нашите деца!
Приятели срещу СМА
Празникът на любовта ще събере група приятели, обединени от любовта си към малката Лили,
която се бори с тежката болест спинална мускулна атрофия.
На 14-ти и 15-ти февруари къщата на БРИГАДА (a.k.a BWorks) ще бъде домакин на благотворителна изложба, арт базар и работилнички за подаръци, с цел да привлече внимание и да помогне на семейството на Лили в борбата им с болестта.
Ако желаете да помогнете ето информация за събитието:
А ако не сте в София, но отново искате да помогнете на малката красавица предоставяме и банкова сметка:
Лилия Ивайлова Цолова – BIC: STSABGSF, IBAN: BG10STSA93000022065664
Блог на Снежи Илиева, в който разказва за дъщеричката им Лили и борбата им с болестта Спинална Мускулна Атрофия
